Un equipo del Instituto de Genómica de la Universidad de California en Santa Cruz ha presentado la primera secuencia completa y precisa del genoma del tití común. El nuevo mapa, construido de telómero a telómero —T2T—, corrige huecos y errores de la referencia publicada en 2014. El resultado ofrece una base más fiable para investigar evolución, sistema inmunitario y enfermedades neurodegenerativas.
El tití común es un pequeño primate sudamericano que se utiliza como modelo de investigación porque está más cerca de los humanos que un ratón y resulta más manejable que un macaco. Además, experimenta pérdida de memoria asociada a la edad. Disponer de una referencia sin tramos sin resolver permite separar mejor una variación real de un error del mapa con el que se compara.
Qué significa que un genoma esté completo
Secuenciar no consiste únicamente en leer letras de ADN: también hay que ordenar millones de fragmentos en el lugar correcto. Las regiones muy repetitivas, como los centrómeros o determinados grupos de genes, eran especialmente difíciles de ensamblar. La referencia anterior del tití dejaba partes abiertas, lo que podía ocultar variantes, duplicaciones o formas alternativas de un mismo gen.
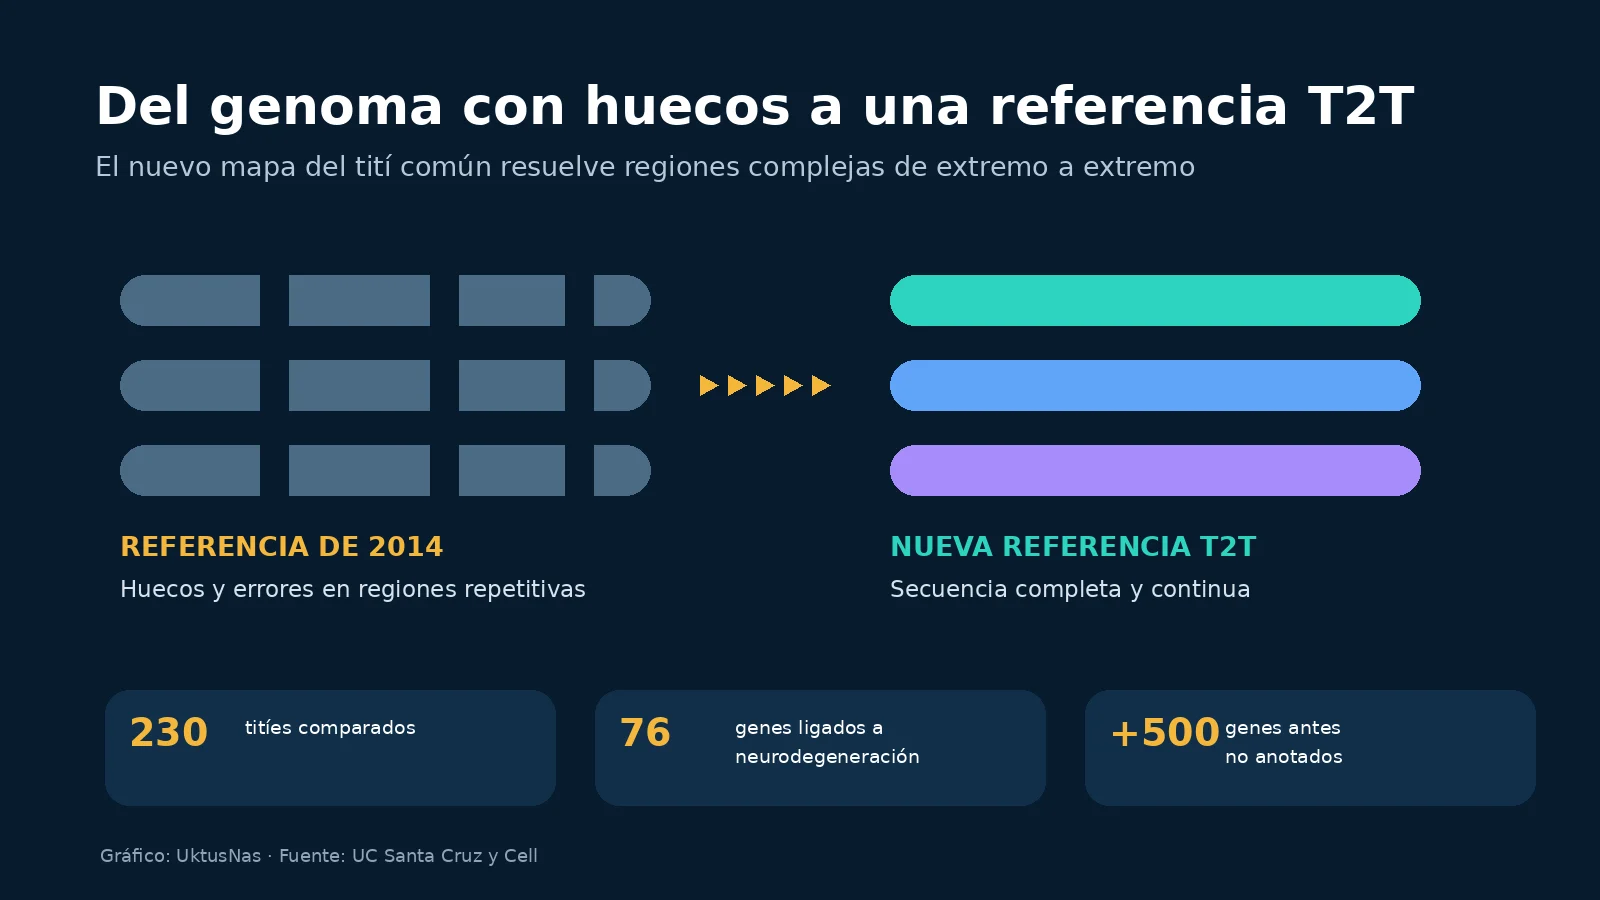
Los algoritmos desarrollados por el consorcio Telomere-to-Telomere han permitido construir una secuencia continua y someterla a comparaciones con datos de 230 titíes. Los investigadores encontraron variación en genes vinculados en humanos al alzhéimer y al funcionamiento del sistema inmunitario. El trabajo no demuestra que esas variantes causen una enfermedad, pero sí proporciona una cartografía con la que formular y comprobar hipótesis más precisas.
76 genes de interés y más de 500 anotaciones nuevas
El equipo creó referencias de alta calidad para 76 genes equivalentes a otros asociados en humanos con alzhéimer, párkinson y trastornos relacionados. Entre ellos aparece PSEN1, una de las causas conocidas del alzhéimer familiar de inicio temprano. El análisis transcriptómico, que revela qué genes están activos, mostró formas antes no descritas. Su efecto biológico, si lo hay, deberá aclararse en trabajos posteriores.
La nueva referencia también permitió catalogar más de 500 genes que no estaban anotados. En el complejo mayor de histocompatibilidad, esencial para la respuesta inmunitaria, resolvió estructuras difíciles de observar. El equipo detectó además movimientos inesperados de conjuntos de ADN ribosómico entre cromosomas y diferencias entre sexos en su distribución, un patrón ya visto en orangutanes y gibones.
Este avance ilustra cómo la investigación depende cada vez más de una combinación de muestras, instrumentación y cálculo. En otro ámbito, el trabajo de Cosentino con Microsoft Discovery para acelerar la búsqueda de nuevos materiales mostraba una idea emparentada: una herramienta computacional no sustituye la validación experimental, pero puede reducir el espacio de búsqueda y señalar dónde merece la pena mirar.
Qué cambia para la investigación médica
El beneficio inmediato es metodológico. Un laboratorio que estudie memoria, envejecimiento o inmunidad en titíes ya no tendrá que trabajar alrededor de tantos vacíos de referencia. Podrá localizar cambios estructurales complejos y comparar individuos con mayor resolución. No se trata de una terapia ni de un diagnóstico para personas, y trasladar cualquier hallazgo entre especies seguirá exigiendo validación independiente.
El estudio forma parte de un paquete de trabajos que muestra que los ensamblajes T2T comienzan a ser reproducibles a mayor escala. La meta a largo plazo es que una secuencia completa pueda servir como referencia individual, en vez de comparar a todo el mundo con un único genoma estándar. Antes de llegar a una genómica personalizada rutinaria quedan barreras de coste, interpretación clínica, privacidad y representación de poblaciones diversas.
La aportación del tití es, por tanto, doble: mejora un modelo empleado para estudiar enfermedades humanas y demuestra que las zonas del ADN consideradas intratables pueden incorporarse al análisis ordinario. El valor estará en las preguntas que ahora se pueden plantear, no en atribuir a cada variante un significado prematuro.